这次说明下中国药企出海日本市场的话题。我们团队最近基于 CIRS 发布的六大药监机构 2013 至 2022 年新药批准报告,对 PMDA 的审评数据做了一些分析,形成了一份关于日本上市路径的解读报告。下面把核心内容跟大家做一个汇报。
先看整体情况
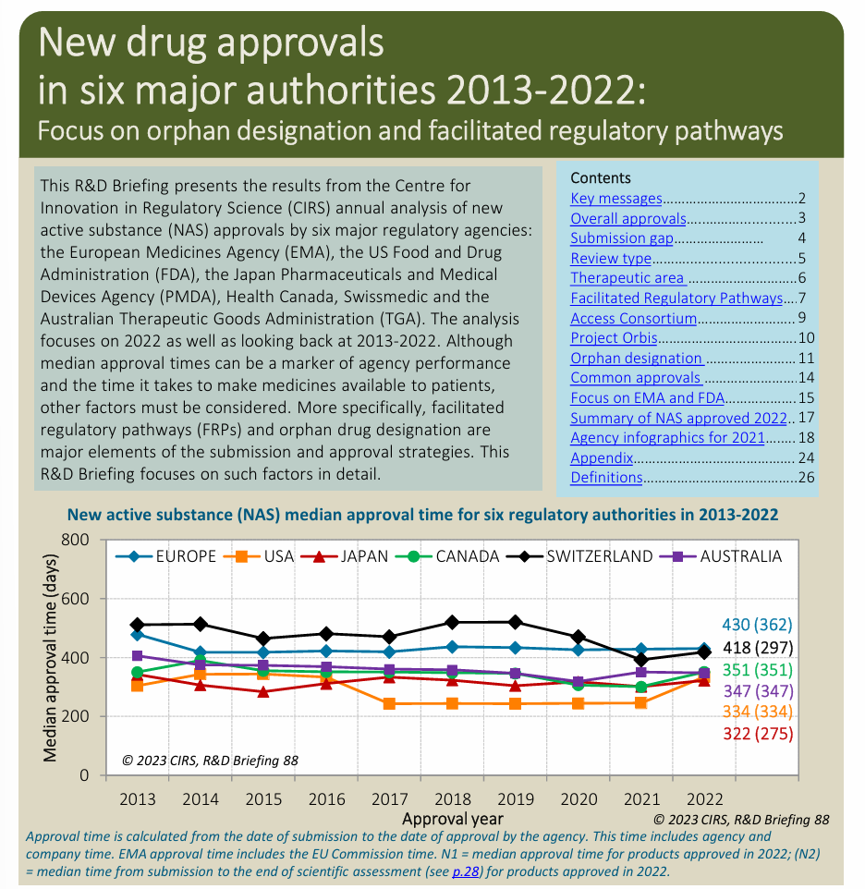
2022 年,PMDA 共批准了 38 个新活性物质,整体中位审批周期是 322 天,优先审评的中位周期是 272 天。在 EMA、FDA、PMDA、加拿大卫生部、瑞士 Swissmedic 和澳洲 TGA 这六大机构里,PMDA 的审评速度排在第一位。
获批结构上,79% 的产品实现了多国同步获批,只有 21% 仅在日本获批,后者主要来自日本本土企业。这说明什么?国际新药在日本市场的主流做法,就是与欧美实现同步申报。
但这里有一个容易被忽视的风险变量。CIRS 数据显示,2022 年 PMDA 的申报间隔中位数是 71 天,但 75 分位高达 992 天。也就是说,相当一部分海外企业是在产品于欧美获批近三年之后,才向日本递交资料。审评本身不是瓶颈,企业自身的申报节奏才是。
PMDA 的加速通道方面
PMDA 提供多层次加速路径,需要企业在开发早期就做好资格规划。优先审评适用于孤儿药、重症疾病用药,以及相比现有疗法有显著改善的品种。2022 年获批的新药中,39% 走了优先审评通道,审评目标周期从常规的 9 个月压缩到 6 个月。孤儿药绝大多数都能获得这一资格。
Sakigake 是日本最高等级的加速通道,面向具有全新作用机制、针对严重未满足临床需求的品种。核心要求是与全球首次申报的时间差原则上不超过 3 个月。回报是 PMDA 专属咨询服务、前置预评审和定价优待,相当于从审评到支付的全流程快速通道。条件早期批准则允许在确证性临床尚未全部完成时,基于替代终点提前上市,上市后再补充确证性数据。
中国企业面临的现实挑战方面
从实践来看,中国企业的日本项目很少卡在药监局,更多是卡在自身准备度上。归纳起来有四类问题。
1.申报不同步是最常见的问题。不少企业习惯优先完成 NMPA 和 FDA 申报,把日本后置,导致申报间隔拉长至两三年,错失市场窗口期。
2.人种敏感性评估是第二个关键点。PMDA 会系统评估种族差异风险。部分罕见病或孤儿药可以依托全球多中心数据直接申报,但如果药代动力学、代谢或剂量反应关系存在明确种族差异,PMDA 会要求补充日本人群药代研究或小型临床试验,项目周期会显著拉长。
3.是 CTD 资料、GMP 与境外制造企业认定。申报层面需要提交 J-CTD 日文技术文档,CMC 与质量模块需适配 PMDA 格式要求。生产层面,海外药厂需完成 AFM 认定,PMDA 可对境外工厂实施 GMP 现场核查。这块工作量很多企业一开始没有充分预期。
4.是获批不等于商业化。取得批文后,还需要搭建日本 MAH 体系、提交风险管理计划、完成 NHI 医保价格谈判,才能真正实现销售。
针对上述挑战,我们归纳了三条路径,企业可以根据自身资源禀赋选择,也可以按产品线分别采用。
全球同步申报适合创新药企业。开发早期启动 PMDA 前期咨询,与 FDA 或 NMPA 同步规划临床试验,同步或接近同步递交 J-CTD,争取优先审评、Sakigake 或孤儿药资格。这套方案能把申报间隔压缩到最低,充分利用 PMDA 的审评速度优势。
海外数据桥接申报适用于部分孤儿药和肿瘤药。利用全球多中心临床数据,通过 PMDA 科学咨询论证种族差异风险,争取豁免大规模日本本土 III 期临床。这条路径的核心工作是做好人种敏感性评估报告。
License-out 模式适合资源有限的中小型 biotech。将日本权益授权给日本本土药企或大型 CRO,由日方作为 MAH 负责申报、核查与商业化,以权益换速度和确定性。
时间参考方面
2022 年的中位审批周期可以作为排期基准:常规审评 329 天,优先审评 272 天,化学新药 303 天,生物制品 343 天。需要提示的是,这些数字只是药监受理后的审评时长,前期咨询、GMP 现场核查、MAH 搭建和医保谈判都不包含在内,实际项目总周期需要额外叠加 6 至 18 个月。
落地行动建议
最后,有五项动作建议嵌入既有开发节点。立项阶段完成 PMDA 监管对标分析,评估孤儿药、优先审评、Sakigake 的准入条件,规划日本申报时间节点。临床阶段开展种族差异评估,判断是否需要日本本土 PK 或临床试验,提前预约 PMDA 科学咨询。
CMC 与质量方面,对标日本 GMP,规划海外工厂 AFM 认定,准备 J-CTD 全套日文申报资料。商业化前置方面,提前确定日本 MAH 主体,规划风险管理计划与医保申报路径。风险预案方面,为 PMDA 补充资料和境外 GMP 现场核查预留时间缓冲。
总结一下。PMDA 的审评效率在全球范围内处于领先位置,加速通道体系也比较完善。但 CIRS 十年数据反复验证的结论是:决定日本项目成败的,往往不是审评本身,而是企业自身的申报时间滞后、人种数据准备不足、GMP 或 AFM 准备不充分这三类内因。
中国药企想要高效登陆日本,核心在于两点。一是把日本纳入早期全球开发策略,而不是后期补充市场。二是尽早咨询具备日本资质的 GMP 咨询公司,借助专业机构的力量,从容应对 J-CTD、PMDA 咨询、境外制造企业核查等一系列工程化工作。把节奏握在自己手里,才能真正把 PMDA 的审评快转化为上市快。
以上是本次分享的全部内容,供各位参考。具体项目决策请结合产品实际情形,并咨询专业法规顾问。
●公司介绍
法玛培明医药咨询(Pharma Planning)
企业官网:https://famapeiming.com/contact/ https://www.pharma-planning.com
法玛培明由前日本 PMDA 检查官团队组建,深耕日本市场十五年,累计服务 220 余家企业、落地 1400+ 合规成功案例,可为海外药企提供日本市场准入、药事体系搭建、资料编制、PMDA 现场迎检一站式全链条合规服务,业务涵盖境外制造商认定、MF 注册、PMDA 全程陪同核查。
同时提供 PMDA 官方标准中日英三语合规翻译,为日本本土一线 GMP 合规翻译服务商:符合 PMDA 核查硬性要求——监管明确禁止企业内部人员承担检查翻译;我方第三方翻译文件、口译服务可直接用于备案与现场核查,完全贴合日本 GMP、PIC/S、ICH 法规,杜绝翻译不合规引发整改、核查失败风险。
资深制药专家团队支撑:译员均兼具中日英母语能力与制药法规专业储备,团队核心包含前 PMDA 检查员、跨国药企管理层,精通 CTD 撰写、MA 许可申报、GMP 审计、模拟核查等全场景翻译,拥有大量跨国药企实战服务经验,译文可直接落地合规业务。
三语一体化跨境合规服务:中日英笔译、口译全覆盖,统一法规/技术/商务专业术语,适配 PIC/S 国际监管标准,帮助国内原料药、制剂企业顺畅应对 PMDA 突击检查、地方药监常规审计,打通中日医药跨境业务合规壁垒。
有 MF 注册、PMDA 迎检、法规翻译、日本市场准入相关报价与业务洽谈需求,可访问官网咨询对接。