以下出自日本官方橙色信(ORANGE Letter)≪相关日本GMP省令条款:第三条之三、第五条、第十一条等≫
指出事例:
GMP省令:关于药品及医药部外品生产管理与质量管理标准的省令(2004年12月24日 日本厚生劳动省令第179号)(日本国内/非无菌制剂生产厂)
在产品检验中出现了不符合标准(OOS)的结果,但工厂反复进行复验直至符合标准,并且制作了无法看出曾经做过复验的记录,然后采用了符合标准的复验结果。
<背景>
◆ 日本GMP省令要求:在检验过程中出现不符合标准的结果时,必须查明其原因,采取必要的纠正措施及预防措施,并制作和保存相关记录。
<已确认的事实>
◆ 该生产厂在部分检验中频繁发生OOS或OOT,但并未进行原因调查和影响评估,而是复验至符合标准为止、仅记录符合的结果——这种不当做法已被当作惯例执行。
◆ 此外,对于此类质量管理业务上的问题,医药品生产管理者未向生产企业报告需要改善的事项,也未依据PQS的运行方针采取适当的改善应对。
<问题点・风险>
◆ 在OOS等频繁发生的情况下,若未实施原因调查、对质量的影响评估以及纠正・预防措施,则质量未经适当评估的药品可能流入市场,可能导致重大危害的发生。
<其后的应对>
◆ 此外,若对质量问题及PQS运行上的问题的应对,未作出必要的意见提出与判断,未采取质量保证所需的措施,则PQS本应发挥的持续改善功能将受损,原本的问题会大幅恶化,可能演变为关系组织存续的重大事案。
◆ 该生产厂调查了所有相关流通批次的影响。并且,鉴于对质量问题和不当做法的确认与改善未能充分发挥作用,采取了纠正措施。
◆ 生产企业认识到公司组织层面的参与不足,采取了强化责任董事的参与、重新审视组织体制、改善公司内部沟通等根本性改善措施。
检查要点(Check Point)
※另请参阅日本官方橙色信(ORANGE Letter)第16号、GMP圆桌会议(第4次/第5次)的召开报告。
• 是否将所有事实如实地记录下来?是否实施了客观、恰当的审核与批准?
• 各部门是否通过客观手段确认不存在未被报告的问题(OOS、偏差、异常等)?
• 是否建立了相应体制,使医药品生产管理者在认识到质量问题时,能够向生产企业提出必要的意见并推动改善?
• 经营层是否掌握生产现场的问题与实际情况,并为提升质量发挥积极的领导力?
没有经营层的领导力,质量文化就无法培育
✓ 在培育Quality Culture方面并不存在绝对的方法论,但组织内的负责人、尤其是经营层的领导力至关重要;据说维持 高生产率的组织建设,其基础在于"确保心理安全感"。无论上下左右,如果没有能够坦率交换意见的风气,学习与成长都无从期待。
✓ 认识到质量问题,与正视该问题是两回事。对于至今仍未解决的问题,是否真诚面对,并真正转化为必要的判断与改善行动——为培育将问题认识转化为改善行动的质量文化,请重新检查贵公司PQS的实际运行状况。
一个 OOS 如何演变为组织存续问题:五级失效,性质逐级升级
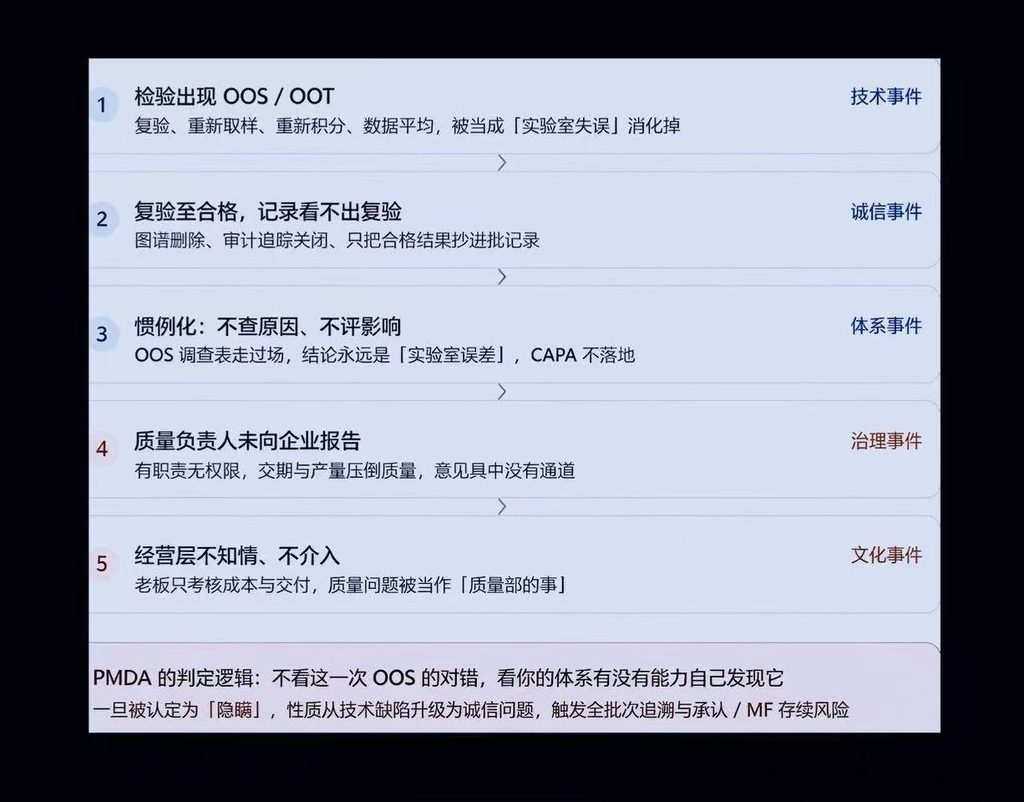
事例中最致命的一句话是“制作了让人看不出做过复验的记录”。复验本身在日本检查官眼里并不构成造假,甚至是被允许的:OOS调查的第二阶段本就包含复验。但“复验合格后只记录合格结果”改变了事件性质:它从“实验室能力不足”变成“管理层决定隐瞒”。后者在PMDA体系下直接关联到许可与承认的存续,前者只是改善指导。
国内GMP实践中“复验”边界长期模糊,很多厂把复验当常规纠偏手段。要先立“复验规则”,再谈数据:初始OOS不得由复验结果单独推翻;复验必须走预先批准的OOS调查SOP、有第二阶段实验室调查结论、写明取样与假设;所有复验次数与结果必须全部入档。
原文写的并非“发生了OOS”,而是“OOS或OOT频繁发生却未做原因调查”。也就是说,一个厂就算所有批次都放行了,只要趋势上频繁漂移而无人追查,照样构成重大指摘。
很多企业最容易踩的坑就是这条:认为“合格了就没事”。但年度质量回顾太粗,需要批次级、月度级的OOT监控,把“合格但持续向限度漂移”当作前置失效信号来处理。
另外日本这里点名的是医药品生产管理者的意见具申义务:发现问题必须向生产企业(法人)报告并推动改善。对应的质量管理负责人/质量受权人,多数在形式上有这条职责,实质上没有这条路径:任命来自老板、考核来自老板、交期压力来自生产系统,于是选择“技术化消化”。作为落地动作,设质量例会(Quality Council),产出书面的“质量问题上报书”,经营层签收并回应处置决定,全部留档。留档是关键:它既是日本检查官要看的治理证据,也是质量负责人自身的免责链条。
PMDA把“経営陣のリーダーシップ(领导力)”写进检查要点,查的是痕迹。管理评审是否真的讨论了质量问题、质量目标与产量/成本冲突时谁赢了并且有没有记录、高管有没有下现场、检测能力和人力有没有投入。管理评审流于形式,是中国企业最普遍、也最容易被抓的失分点。
四个Check Point里最容易被忽略的是第二条:“以客观手段确认各部门不存在未被报告的问题”。这需要匿名渠道、离职面谈、审计追踪回溯、内审有效性验证。反面推论很清楚:如果一个厂连年内审都没发现任何实质性不符合项,检查官不会认为它完美,而会认为它的发现机制坏了。
这一点值得直接讲给工厂质量部听。一旦OOS隐瞒被认定,日本这边不只是“这一批”的问题——
- 触发全流通批次的影响调查(我方要能回答“已出口日本的哪些批受牵连”);
- 需要判断是否触及承认书/MF 事项与实际记录的一致性,以及是否构成变更管理(省令第14条)下的申报义务;
- 结果可能是GMP适合性调查不合格,日本客户对整条中国供应链的信任下调,不是丢一个品种,是丢一条线。
ORANGE Letter No.16 加上第4、5次GMP圆桌会议的反复宣贯,说明这是PMDA近年持续加码的检查主题,不是孤例——下一轮实地调查大概率会沿着“审计追踪回溯+OOT趋势+上报记录”这条线来问。建议提前按这三点准备模拟问答和原始记录。
●公司介绍
法玛培明医药咨询(Pharma Planning)
企业官网:https://famapeiming.com/contact/ https://www.pharma-planning.com
法玛培明由前日本 PMDA 检查官团队组建,深耕日本市场十五年,累计服务 220 余家企业、落地 1400+ 合规成功案例,可为海外药企提供日本市场准入、药事体系搭建、资料编制、PMDA 现场迎检一站式全链条合规服务,业务涵盖境外制造商认定、MF 注册、PMDA 全程陪同核查。
同时提供 PMDA 官方标准中日英三语合规翻译,为日本本土一线 GMP 合规翻译服务商:符合 PMDA 核查硬性要求——监管明确禁止企业内部人员承担检查翻译;我方第三方翻译文件、口译服务可直接用于备案与现场核查,完全贴合日本 GMP、PIC/S、ICH 法规,杜绝翻译不合规引发整改、核查失败风险。
资深制药专家团队支撑:译员均兼具中日英母语能力与制药法规专业储备,团队核心包含前 PMDA 检查员、跨国药企管理层,精通 CTD 撰写、MA 许可申报、GMP 审计、模拟核查等全场景翻译,拥有大量跨国药企实战服务经验,译文可直接落地合规业务。
三语一体化跨境合规服务:中日英笔译、口译全覆盖,统一法规/技术/商务专业术语,适配 PIC/S 国际监管标准,帮助国内原料药、制剂企业顺畅应对 PMDA 突击检查、地方药监常规审计,打通中日医药跨境业务合规壁垒。
有 MF 注册、PMDA 迎检、法规翻译、日本市场准入相关报价与业务洽谈需求,可访问官网咨询对接。